非诺贝特胶囊仿制药与原研药溶出度
一致性评价
来源
解放军药学学报 2018年12月20日第34卷第6期
作者
石云峰,汤亚妮,付馨慰,俞雄杰,陈悦
摘要
目的
建立非诺贝特胶囊溶出度曲线测定方法,评价国内6家仿制药产品与原研药品溶出曲线的相似性。
方法
用pH1.0、4.0、6.8的0.025mol·L-1十二烷基硫酸钠缓冲液和0.025mol·L-1十二烷基硫酸钠水溶液4种溶出介质,分别考察非诺贝特胶囊仿制药与原研胶囊的溶出状况,并通过计算相似因子(f2)评价溶出曲线的相似性。
结果
国内有3家企业产品与原研胶囊在4种溶出介质中的溶出曲线均相似,其余企业产品与原研胶囊相比溶出行为不一致。
结论
该方法适用于非诺贝特胶囊的溶出曲线测定,可为非诺贝特胶囊质量一致性评价提供参考。
关键词
非诺贝特胶囊;溶出曲线;一致性评价;制剂工艺
正文
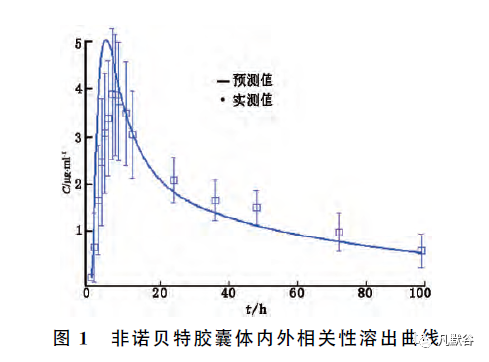
非诺贝特(Fenofibrate)为第二代苯氧芳酸类药物,于1974年由法国LaboratoiresFournierSAS(利博福尼)开发,最早在法国上市。 本品为降低甘油三酯的首选药物之一,同时还可降低血尿酸水平,对2型糖尿病和代谢综合征的治疗也有较好作用[1]。 非诺贝特为水难溶性药物,属于生物药剂学分类BCS分类Ⅱ类药物,其口服固体制剂的溶出度检查项不仅是控制药物体外质量的重要指标,也是评价药物在体内释放的有效手段[2]。 非诺贝特胶囊已收载于USP39[3]、《中国药典》2015 年版[4]和进口注册标准[5]中,其溶出度方法在溶出介质的选择、转速的设定、取样时间、限度、溶出液测定方法(UV、HPLC法)均存在较大差异。 本文采用体内外相关性预测软件GastroPlus对现行标准溶出度条件进行了初步分析,建立了体内外相关性较好的溶出度曲线检查方法,对原研制剂及仿制药进行溶出曲线考察,并采用f2因子进行相似性评价,为国内非诺贝特仿制药一致性评价研究工作和处方工艺开发提供参考。 1 仪器和试药 1.1 仪器 SNTR-8400AT全自动溶出仪(日本 Shimadzu公司);SartoriusCPA2245型电子分析 天平(北京赛多利斯仪器有限公司);岛津LC-20AD型高效液相色谱仪(日本岛津公司)。 1.2 试药 非诺贝特对照品(含量99.9%,中国食 品药品检定研究院提供,批号:100733-201502),非诺贝特胶囊(原研胶囊,规格:200mg,法国利博福 尼制药公司,批号:25039);仿制药由国内6家企业(A~F)。 十二烷基硫酸钠(SDS)厂家1(电泳级)(含量≥99.0%,批号:20170524)、厂家2(含量≥ 95%,批号:100809-201302)、厂家3(含量≥86%, 批号:150322)和厂家4(含量≥99%,批号:L6026)。 磷酸氢二钠、磷酸二氢钾、醋酸钠及盐酸均为分析纯;SDS(含量≥99.0%,国药集团化学试剂有限公司,批号:20170322);溶出介质:娃哈哈纯净水,采用脱气装置经42℃脱气1h后立即使用。 2 方法与结果 2.1 溶出度测定方法的选择 KromasilC18(150mm×4.6mm,5μm)色谱柱;流动相为水(用磷酸调节pH 值2.5)- 乙腈(30∶70);检测波长:286nm,柱温:40 ℃,流 速:1.0ml·min-1,进样量:10μl。 2.2 溶液的制备 2.2.1 对照品溶液 精密称取非诺贝特对照品200mg,置200ml量瓶中,加乙醇溶解并稀释至刻度,作为对照品贮备液,精密量取5ml置25ml量 瓶中,分别用相应溶出介质稀释至刻度,摇匀,即得。 2.2.2 供试品溶液 取非诺贝特样品每批各6粒,分别在0.025mol·L-11SDS的pH1.0、4.0、6.8缓冲 液和0.025mol·L-1SDS水溶液4种溶出介质条件下进行试验,取溶出液用0.45μm滤膜滤过,取续滤液即得。 2.3 溶出条件的选择 本文采用SimulationsPlus公司GastroPlus软件(9.0)建立了基于原研药的体内外相关性模型,分别采用国内外药典收载的溶出条件测定原研胶囊,并进行体内外相关性分析,选择了体内外相关性较好的溶出度方法进行溶出曲线考察(图 1)。
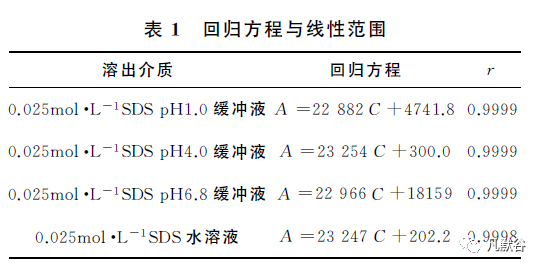
最终确定的溶出度试验条件为:桨法;转速为75 r·minL-1;溶出体积900ml;溶出介质为2.2.2项下4种溶液;取样时间:10、15、30、45、60、90min。 2.4 溶出方法学试验 国内外标准溶出液测定方法有HPLC和UV法,考虑到UV法专属性相对较差,不同企业辅料可能会对测定产生一定影响,故本文选择专属性更好的HPLC法进行了方法学考察。 2.4.1 线性关系 精密量取2.2.1项下对照品贮备液适量,分别用相应溶出介质溶解并稀释制成浓度分别为10.14、16.91、50.73、126.82、202.90、253.63μg·ml-1的系列浓度溶液,按2.1项下色谱条件进行测定,非诺贝特在各溶出介质中回归方程见表1线性范围在10.14~253.63μg·ml-1。
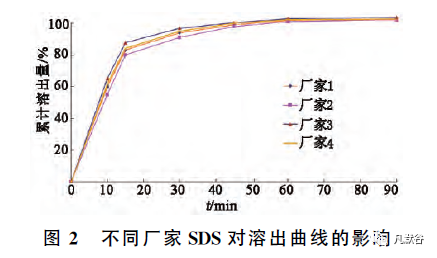
2.4.2 回收率试验 选取A企业样品,按企业提供的处方同比例配制空白辅料样品,平行精密称取9份(每份0.15g),置1000ml量瓶中,分别精密加入非诺贝特对照品120、160、200mg各3份,加入相应溶出介质溶解,滤过,取续滤液,按照2.1项下色谱条件测定,结果非诺贝特在0.025mol·L-1SDS的pH1.0、pH4.0、pH6.8和水溶液中回收率分别为101.12%、 98.67%、99.81%、101.95%,RSD 分别为1.06%、0.63%、0.95%和0.84%(n=9),方法回收率良好。 2.4.3 辅料干扰试验 取A 企业空白辅料约0.15g,分别加4种溶出介质1000ml,超声振荡,滤过,取续滤液,按照2.1项下色谱条件测定,结果空白辅料不干扰测定。 2.4.4 滤膜吸附性 取2.2.2项下90min取样点溶出液经离心后和经滤膜(水系,0.45μm)分别滤过2、4、8ml后分别进行测定,结果离心后非诺贝特峰面积与滤过后峰面积的RSD为0.96%,结果表明滤 膜对非诺贝特基本无吸附。 2.4.5 管路吸附性 在溶出曲线最后1个取样点分别进行手动取样和仪器自动取样并进行测定,结果2种溶出液测得的非诺贝特峰面积相对平均偏差为0.85%,表明溶出仪管路对非诺贝特基本无吸附。 2.4.6 不同厂家SDS对溶出曲线测定的影响 取4家国内外生产的SDS进行试验,配制0.025mol·L-1SDS的水溶液,对同一批样品进行溶出曲线测定,结果不同厂家SDS对本品的溶出基本无影响,但试验发现使用含量较低的厂家3溶出相对较快(图2)。
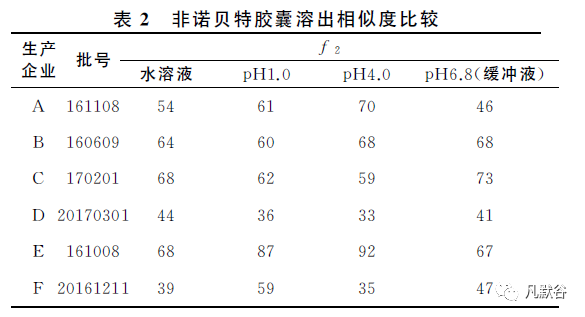
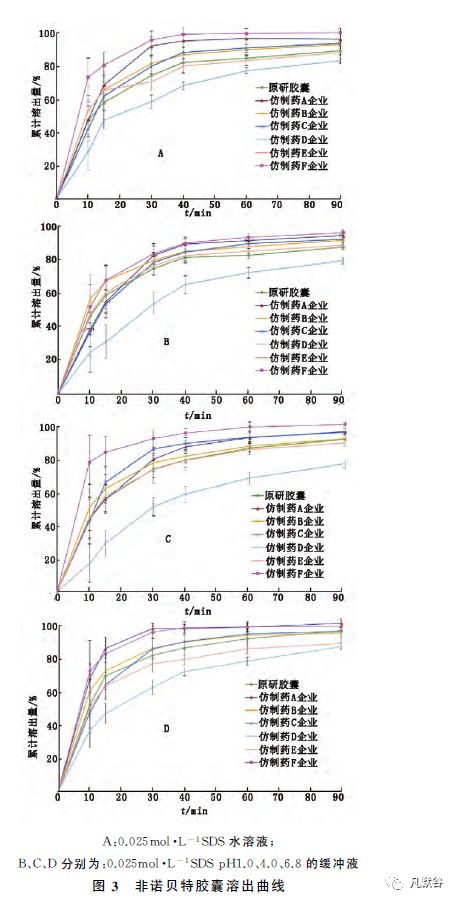
2.4.7 溶出曲线测定 取6家生产企业样品和原研胶囊,测定其在4种溶出介质中的溶出曲线,采用f2相似因子评价仿制药与原研胶囊体外溶出曲线相似性,以考察各国内各企业产品与原研制剂溶出行为差异,见表2,图3。
由表2可知,B、C、E企业产品4条溶出曲线与原研品相似。 A企业产品在除0.025mol·L-1SDS的pH6.8溶液外其他3种溶出介质中与原研品相似,F企业产品在0.025mol·L-1SDS的pH1.0溶液中与原研品相似,其他3种溶出介质中均不相似,D企业产品与原研品在4种溶出介质中均不相似。 2.4.8 稳定性试验 取2.4.7项下4种介质中90 min时的供试品溶液适量,分别于室温下放置0、2、4、8、16h后,按照2.1项下色谱条件测定,结果显示非诺贝特峰面积基本无变化,4种溶出介质中非诺贝特峰面积的RSD%分别为0.33%、0.25%、0.63%和0.48%,供试品溶出液在4种介质中室温16h内稳定性良好。 3 讨论 不同厂家SDS对本品的溶出基本无影响,但试验中发现含量较低的厂家3溶出相对较快,经过对SDS进一步试验,发现SDS纯度不高,产品中除去十二烷基外还混有其他长链烷基,提高了非诺贝特溶解度,从而导致非诺贝特溶出最好。 溶出曲线研究结果表明,国内6家企业中有3家企业产品与原研品溶出曲线相似,整体产品质量尚可,但部分企业产品溶出较原研药慢。 原研胶囊为提高非诺贝特溶解度,通过气流粉粹机将非诺贝特与少量表面活性剂混合在一起粉碎,得到平均粒径为6~7μm的混合物,体内外试验均表明减小粒径能有效提高溶出度,表面活性剂的加入使溶出度进一步提高,而部分国内企业产品仍采用常规生产工艺,导致国内部分仿制药产品内在品质与原研胶囊之间尚存在一定差距,建议国内生产企业在药品质量一致性评价研究过程中应对原研产品进行全面剖析,从而达到与原研产品质量和疗效一致性的目的。 仿制药一致性评价的很大一部分研究内容是溶出曲线的选择和比较,一般来说是参考美国药典橙皮书或日本橙皮书收载的方法,但对部分品种来说体外溶出与体内的相关性并不是特别好,因此会出现体外溶出曲线一致,但生物等效性试验失败的情况。 本研究采用了具有一定指导意义的Gastro Plus软件建立体内外相关模型来选择溶出曲线,提高生物等效性试验成功率,为仿制药一致性评价提供一种新的研究思路和方法。近年来,血脂异常及其并发症的发病率迅速增高,非诺贝特调脂疗效确切,市场销售额逐年增加,为抢占不断增长的降血脂药市场,国外各大药品生产企已采用微粉化技术[7]、纳米结晶技术[8-10]、固体分散体技术[11]、自乳化技术[11,12]等技术研发出具有更高生物利用度的非诺贝特制剂产品,与国外制药企业相比,我国制药企业诺贝特制剂产品开发滞后,市场占有率低,只有开展新的研究和尝试,研制出更加高效的产品及其复方制剂,才能改变目前国内非诺贝特的市场格局。 参考文献 详见 解放军药学学报 2018年12月20日第34卷第6期 |